การควบคุมที่แตกต่างกันของ Treg และ Effector T เซลล์ของมนุษย์ในภูมิคุ้มกันของเนื้องอกโดย Fc-engineered Anti–CTLA-4 แอนติบอดี
Mar 17, 2023
Anti–CTLA-4 mAb มีประสิทธิภาพในการเสริมสร้างภูมิคุ้มกันของเนื้องอกในมนุษย์ CTLA-4 ถูกแสดงโดยทีเซลล์ทั่วไปเมื่อเปิดใช้งานและโดยเซลล์ FOXP3 บวก CD4 บวก Treg ที่เกิดขึ้นตามธรรมชาติ ก่อให้เกิดคำถามว่าแอนติ–CTLA-4 mAb สามารถควบคุมความแตกต่างของประชากรทีเซลล์ที่ต่อต้านการทำงานเหล่านี้ได้อย่างไรใน ภูมิคุ้มกันของเนื้องอก ที่นี่เราแสดงให้เห็นว่าเซลล์ Treg ที่มีฤทธิ์กดฤทธิ์สูงของ FOXP3 มีอยู่มากมายในเนื้อเยื่อมะเร็งผิวหนัง ซึ่งแสดง CTLA-4 ในระดับที่สูงกว่าเซลล์ CD8 บวก T ที่แทรกซึมเข้าไปในเนื้องอก จากการกระตุ้นแอนติเจนของเนื้องอกในหลอดทดลองของเซลล์โมโนนิวเคลียร์ในเลือดจากบุคคลที่มีสุขภาพดีหรือผู้ป่วยมะเร็งผิวหนัง, Fc-region-modified anti– CTLA-4 mAb ที่มีความเป็นพิษต่อเซลล์ที่อาศัยเซลล์ (ADCC) ขึ้นกับแอนติบอดีสูงและเซลล์ทำลายเซลล์ (ADCP) ) แอคทิวิตีที่เลือกทำให้ CTLA-4 บวกเซลล์ FOXP3 บวก Treg หมดลงอย่างเลือก และตามมาด้วยการขยายตัวของแอนติเจน-เซลล์ CD8 บวกทีเซลล์ที่จำเพาะต่อแอนติเจนของเนื้องอก
ที่สำคัญ การขยายตัวเกิดขึ้นก็ต่อเมื่อการกระตุ้นแอนติเจนล่าช้าไปหลายวันจากการบำบัดด้วยแอนติบอดีเพื่อสำรอง CTLA-4 บวกกับเอฟเฟกเตอร์ที่กระตุ้น CD8 และทีเซลล์จากการฆ่าด้วย mAb ในทำนองเดียวกัน ในหนูที่มีเนื้องอก การรักษาด้วย ADCC/ ADCP anti–CTLA สูง-4 mAb ด้วยการฉีดวัคซีนแอนติเจนของเนื้องอกที่ล่าช้าช่วยยืดอายุการอยู่รอดของพวกมันอย่างมีนัยสำคัญและการผลิตไซโตไคน์ที่เพิ่มขึ้นอย่างชัดเจนโดยเซลล์ CD8 บวก T เซลล์ที่แทรกซึมเข้าไปในเนื้องอก ในขณะที่การรักษาด้วยแอนติบอดี ควบคู่กับการฉีดวัคซีนไม่ได้ Anti–CTLA4 mAb ที่ดัดแปลงเพื่อแสดงฤทธิ์การจับ Fc ที่น้อยลงหรือไม่มีเลยล้มเหลวในการแสดงการเพิ่มประสิทธิภาพภูมิคุ้มกันในหลอดทดลองและในร่างกายที่ขึ้นกับเวลาดังกล่าว ดังนั้น ADCC anti–CTLA สูง-4 mAb สามารถคัดเลือกเซลล์เอฟเฟกเตอร์ Treg และทำให้เกิดภูมิคุ้มกันของเนื้องอกขึ้นอยู่กับ CTLA-4 ซึ่งแสดงสถานะของเอฟเฟคเตอร์ CD8 บวกทีเซลล์ การค้นพบนี้เป็นเครื่องมือในการออกแบบภูมิคุ้มกันมะเร็งด้วย mAbs ที่กำหนดเป้าหมายโมเลกุลที่แสดงออกโดย FOXP3 บวกกับเซลล์ Treg และ T เซลล์ effector ที่ตอบสนองต่อเนื้องอก
ควบคุมทีเซลล์|CTLA-4|FOXP3|ภูมิคุ้มกันบำบัดมะเร็ง|ความเป็นพิษต่อเซลล์ที่ขึ้นอยู่กับแอนติบอดี
เซลล์ CD25 บวก CD4 บวก Treg ที่เกิดขึ้นตามธรรมชาติ ซึ่งแสดงปัจจัยการถอดความ FOXP3 มีบทบาทที่ขาดไม่ได้ในการบำรุงรักษาภูมิคุ้มกันตนเองและสภาวะสมดุล (1) อย่างไรก็ตาม พวกมันยังขัดขวางการตอบสนองของภูมิคุ้มกันที่มีประสิทธิภาพต่อเซลล์เนื้องอกที่เกิดจากตัวเอง ดังตัวอย่างจากการค้นพบว่าเนื้องอกของหนูสามารถกำจัดให้สิ้นซากได้โดยการทำให้เซลล์ Treg หมดไป (2–5)
ในมนุษย์ มีหลักฐานสะสมสำหรับการแทรกซึมจำนวนมากของเซลล์ Treg เข้าไปในเนื้อเยื่อเนื้องอกต่างๆ (6–8) และความสัมพันธ์ที่มีนัยสำคัญระหว่างการแทรกซึมของ Treg และการพยากรณ์โรคที่ไม่ดีในมะเร็งประเภทต่างๆ (9) การควบคุมเซลล์ Treg ในเนื้อเยื่อเนื้องอกจึงน่าจะเป็นวิธีหนึ่งที่มีแนวโน้มในการกระตุ้นภูมิคุ้มกันเนื้องอกที่มีประสิทธิภาพในผู้ป่วยมะเร็ง
สำหรับการต่อต้านเนื้องอก เราพบว่า Cistanche Deserticola มีผลในการต่อต้านเนื้องอกอย่างชัดเจนในการวิจัยหนู 3 ส่วนประกอบของโพลีแซคคาไรด์ใน Cistanche Deserticola สามารถเสริมการทำงานของภูมิคุ้มกันของร่างกาย กระตุ้นการทำงานของเซลล์เม็ดเลือดขาว ปรับปรุงสถานะภูมิคุ้มกันของร่างกาย และยังสามารถออกฤทธิ์โดยตรงกับเซลล์เนื้องอก ยับยั้งการแพร่กระจาย การแพร่กระจาย และการบุกรุกของเซลล์เนื้องอก ยังยับยั้งการสร้างเส้นเลือดใหม่ การเจริญเติบโตของเนื้องอกและการแพร่กระจายของเนื้อร้ายจำเป็นต้องได้รับการสนับสนุนจากการเจริญเติบโตของหลอดเลือดใหม่ และส่วนประกอบของโพลีแซคคาไรด์ใน Cistanche สามารถยับยั้งการสร้างเส้นเลือดใหม่ได้ ซึ่งจะช่วยลดการเจริญเติบโตของเนื้องอกและการแพร่กระจายของเนื้อร้าย

FOXP ของมนุษย์3-การแสดงออกของ CD4 บวก T เซลล์นั้นมีการทำงานต่างกัน ซึ่งรวมถึงเซลล์ Treg และ T เซลล์ทั่วไปที่ไม่กดทับ พวกมันสามารถแบ่งออกเป็นสามกลุ่มย่อยตามระดับการแสดงออกที่แตกต่างกันของ FOXP3 และ CD45RA (10) (รูปที่ 1A): (i) CD45RA บวก FOXP3lo ไร้เดียงสา/พักผ่อนเซลล์ Treg [เศษส่วน (Fr)) I];(ii) เซลล์ CD45RA− FOXP3hi effector Treg (Treg) (Fr. II) ซึ่งมีความแตกต่างในขั้นสุดท้ายและกดทับอย่างมาก; และ (iii) CD45RA− FOXP3lo เซลล์ non-Treg (Fr. III) ซึ่งขาดฤทธิ์ยับยั้งและสามารถหลั่งไซโตไคน์ที่มีการอักเสบ เมื่อกระตุ้นแอนติเจน คุณพ่อ ฉันไร้เดียงสาเซลล์ Treg แยกความแตกต่างเป็น Fr II เซลล์ Treg ซึ่งแสดง CTLA สูง-4 (10)

รูปที่ 1. การแสดงออกของ CTLA-4 แบบพิเศษโดยเซลล์ FOXP3hi Treg ในเนื้อเยื่อมะเร็งผิวหนัง (A และ B) แปลงตัวแทนของ CD4 บวกการย้อมสีทีเซลล์ (A) และความถี่ของแต่ละส่วน (B) PBMC ของผู้บริจาคที่มีสุขภาพดี (HD, n=5) และ PBMC และ TIL ของผู้ป่วยมะเร็งผิวหนัง (n=11 และ 14 ราย ตามลำดับ) ถูกย้อมโดยตรงสำหรับ CD4, CD45RA และ FOXP3 (C และ D) แปลงตัวแทนของการแสดงออก CCR7 และ CD45RA โดย CD8 บวก T เซลล์ (C) และสรุปของแต่ละชุดย่อย CD8 บวก T เซลล์ (D) (E) CTLA-4–การแสดงกลุ่ม (เส้นประ) ใน PBMC และ TIL จากผู้ป่วยมะเร็งผิวหนังโดยการวิเคราะห์ CyTOF แปลง viSNE ของ CD4 บวกและ CD8 บวกทีเซลล์พร้อมแผนที่ความร้อนสำหรับระดับการแสดงออกของเครื่องหมายที่ระบุแสดงอยู่ (n=2) (F) พื้นผิวเท่านั้นหรือการย้อมสีพื้นผิวและภายในเซลล์ของ CTLA-4 ใน HD PBMC (G) การแสดงออกของ Surface CTLA-4 โดยแต่ละส่วนของเซลล์จาก TILs และ PBMC ของผู้ป่วยมะเร็งผิวหนัง หมายถึง ± SEM *P น้อยกว่าหรือเท่ากับ {{20}}.05, **P น้อยกว่าหรือเท่ากับ 0.01, ***P น้อยกว่าหรือเท่ากับ 0.001 และ ****P น้อยกว่าหรือเท่ากับ 0.0001 โดยการวิเคราะห์ความแปรปรวนแบบทางเดียวด้วยการทดสอบ HSD ของ Tukey หลังเลิกงาน
แม้ว่าเซลล์ส่วนใหญ่ใน Fr. III เป็นเซลล์ที่ไม่ใช่ Treg และไม่แยกความแตกต่างเป็น Fr II เซลล์ eTreg ซึ่งเป็นชุดย่อยหมุนเวียนของเซลล์ควบคุม T-ฟอลลิคูลาร์ ซึ่งเป็น CXCR5 บวก CD45RA− รวมอยู่ใน Fr. III (11) บ่งชี้ความแตกต่างของ Fr. III ประชากร ในทางตรงกันข้าม การมี FOXP3 ทั้งสามนี้บวกกับประชากรในเลือด เนื้องอกส่วนใหญ่แสดงการแทรกซึมของเซลล์ Treg อย่างเด่นชัด ซึ่งดูเหมือนว่าจะยับยั้งการตอบสนองของภูมิคุ้มกันต้านมะเร็งที่มีประสิทธิภาพในผู้ป่วยมะเร็ง (12) การค้นพบนี้ชี้ให้เห็นว่าการลดลง/การลดลงของเซลล์ Treg ในเนื้องอกและต่อมน้ำเหลืองในภูมิภาคเป็นเครื่องมือในการกระตุ้นและเพิ่มการตอบสนองของภูมิคุ้มกันต่อต้านมะเร็ง ดังที่แสดงให้เห็นเมื่อเร็ว ๆ นี้ด้วยโมโนโคลนอลแอนติบอดี (mAbs) บางตัวที่จำเพาะสำหรับโมเลกุลที่แสดงออกโดยเซลล์ Treg โดยเฉพาะ (13)
CTLA-4 แสดงโดยทีเซลล์ทั่วไปเมื่อเปิดใช้งาน และโดยเซลล์ FOXP3 บวก CD25 บวก CD4 บวก Treg มีบทบาทสำคัญในการยับยั้ง Treg-mediated อย่างน้อยในบางส่วน ผ่านการควบคุมการแสดงออกของ CD80/CD86 โดยเซลล์ที่สร้างแอนติเจน (APC) (14–16) Anti-human CTLA-4 mAb ซึ่งมีประสิทธิผลทางคลินิกในการรักษามะเร็งผิวหนัง (17, 18) ได้รับการพิจารณาในขั้นแรกเพื่อปิดกั้นสัญญาณเชิงลบที่อาศัย CTLA-4 เข้าสู่ T เซลล์ที่มีเอฟเฟกต์กระตุ้น ซึ่งรักษาสถานะกระตุ้นไว้ใน โจมตีเซลล์เนื้องอก อย่างไรก็ตาม การศึกษาพรีคลินิกเมื่อเร็วๆ นี้แสดงให้เห็นว่ายาต้าน CTLA-4 mAb สามารถทำลายเซลล์ FOXP3 และ Treg โดยเฉพาะอย่างยิ่งในเนื้อเยื่อเนื้องอก ซึ่งจะเป็นการเพิ่มภูมิคุ้มกันของเนื้องอก (19–21) อย่างไรก็ตาม ในมนุษย์ เป็นที่ถกเถียงกันว่า CTLA-4 mAb ส่งผลต่อจำนวนหรือการทำงานของเซลล์ Treg หรือเซลล์ effector T หรือทั้งสองอย่าง ในการเพิ่มการตอบสนองของภูมิคุ้มกันต่อต้านเนื้องอกในบริบททางคลินิก
ในการศึกษานี้ เราได้ตรวจสอบในร่างกายและในหลอดทดลอง ในมนุษย์และหนู ผลของ Fc-engineered anti–CTLA-4 mAbs ต่อเซลล์ FOXP3 บวก Treg และ CD8 บวก T เซลล์ที่จำเพาะต่อแอนติเจนในตัวเอง/เนื้องอก เราแสดงให้เห็นว่า mAb ต้าน CTLA ที่ทำลายเซลล์ซึ่งมีความเป็นพิษต่อเซลล์ที่อาศัยเซลล์ (ADCC) ขึ้นกับแอนติบอดีสูงสามารถทำให้เกิดการตอบสนองของภูมิคุ้มกันต้านเนื้องอก โดยขึ้นอยู่กับระดับและจลนพลศาสตร์ของการแสดงออกของ CTLA-4 โดย สองประชากร ผลลัพธ์สามารถขยายไปยัง mAbs ที่ทำให้เซลล์หมดไปโดยกำหนดเป้าหมายโมเลกุลพื้นผิวเซลล์อื่นๆ ที่ทั้งเซลล์ Treg และ effector T (Teff) มักจะแสดงออกในระดับต่างๆ และด้วยจลนพลศาสตร์ที่แตกต่างกัน
ความสำคัญ
Anti–CTLA-4 mAb สามารถเพิ่มภูมิคุ้มกันของเนื้องอกแม้จะมีการแสดงออกของ CTLA-4 โดยการต่อต้านประชากรทีเซลล์ตามหน้าที่: เซลล์เอฟเฟคเตอร์ T (Teff) ที่กระตุ้นและเซลล์ FOXP3 บวก CD4 บวก Treg ที่นี่เราแสดงให้เห็นว่า mAb ต้าน CTLA{4}} ได้รับการออกแบบให้เป็นเซลล์ Treg ที่ทำลายเซลล์พิษอย่างมีประสิทธิภาพในหลอดทดลองในมนุษย์และในร่างกายในหนู มันขยายเซลล์ CD8 ที่จำเพาะต่อแอนติเจนและเซลล์ Teff เมื่อการกระตุ้นแอนติเจนของเนื้องอกล่าช้าไปหลายวันเพื่อป้องกันพวกมันจากการฆ่าโดย mAb Anti–CTLA-4 mAb ที่ดัดแปลงให้แสดงกิจกรรมการทำลายเซลล์น้อยลงหรือไม่มีเลยล้มเหลวในการแสดงผลดังกล่าว กลยุทธ์นี้ควบคุมเซลล์ Treg และ Teff ที่แตกต่างกันโดย cytotoxic anti–CTLA-4 mAb เพื่อกระตุ้นให้เกิดภูมิคุ้มกันของเนื้องอกที่มีประสิทธิภาพ จะช่วยในการออกแบบภูมิคุ้มกันบำบัดมะเร็งที่กำหนดเป้าหมายโมเลกุลอื่นๆ ที่แสดงออกโดยทั่วไปโดยเซลล์ Treg และ Teff
ผลงานของผู้เขียน: DH, A. Tanaka, HN และ SS ออกแบบงานวิจัย; DH, A. Tanaka, TK, A. Tanemura, DS, JBW, ELL, KWWT, DA และ IK ทำการวิจัย; A. ทาเนมูระได้สนับสนุนรีเอเจนต์/เครื่องมือวิเคราะห์ใหม่ๆ DH, A. Tanaka, TK, DS, DA, EWN, IK, HN และ SS วิเคราะห์ข้อมูล และ DH, A. Tanaka และ SS เขียนบทความนี้
ผู้ตรวจสอบ: MA, Tokyo Medical and Dental University; และ SAQ, University College London
คำแถลงผลประโยชน์ทับซ้อน: HN ได้รับทุนวิจัยจาก Bristol Myers Squibb SS ได้รับทุนวิจัยจาก Chugai Pharmaceutical Co., Ltd. TK จ้างงานโดย Chugai Pharmaceutical Co., Ltd. ซึ่งจัดหาแอนติบอดีบางส่วนที่ใช้ในการศึกษานี้
เผยแพร่ภายใต้ใบอนุญาต PNAS
1 ที่อยู่ปัจจุบัน: Department of Immunology, Graduate School of Medicine, Nagoya University, 466-8550 Nagoya, Japan
2 ที่อยู่ปัจจุบัน: Department of Immunology, Moffitt Cancer Center, Tampa, FL 33612
3 ที่อยู่ปัจจุบัน: Division of Cancer Immunology, Exploratory Oncology Research & Clinical Trial Center, National Cancer Center, 277-8577 Kashiwa, Japan
4 ควรติดต่อใคร อีเมล: shimon@ifrec.osaka-u.ac.jp
เผยแพร่ออนไลน์เมื่อวันที่ 26 ธันวาคม 2018
ผลลัพธ์
การสะสมของ CTLA-4–การแสดงออกของเซลล์ FOXP3hi Treg ที่สร้างความแตกต่างอย่างสิ้นสุดในเนื้อเยื่อเมลาโนมา
อันดับแรก เราประเมินความถี่ของประชากรย่อยของทีเซลล์ต่างๆ ในกลุ่มเซลล์เม็ดเลือดขาวที่แทรกซึมของเนื้องอก (TILs) ในผู้ป่วยมะเร็งผิวหนัง เซลล์ CD45RA− FOXP3hi eTreg (Fr. II) มีสัดส่วนเพิ่มขึ้นอย่างเด่นชัด (∼10-เท่า) ในอัตราส่วนระหว่าง CD4 บวก TIL เมื่อเทียบกับเซลล์ CD4 บวก T ในเลือดของผู้บริจาคที่มีสุขภาพดีหรือผู้ป่วยมะเร็งผิวหนัง (รูปที่ 1 A และ B ). ความถี่ของ CD45RA− FOXP3lo Fr. III เซลล์ที่ไม่ใช่ Treg ยังเพิ่มขึ้นเล็กน้อย (∼ สองเท่า) ในกลุ่ม CD4 บวก TIL ในทางตรงกันข้าม CD45RA บวก FOXP3lo naïve Treg เซลล์ (Fr. I) ลดลงอย่างมีนัยสำคัญใน TILs ถึงหนึ่งในสี่ โดยเฉลี่ย ของเศษส่วนที่สอดคล้องกันในเซลล์โมโนนิวเคลียร์ในเลือดส่วนปลาย (PBMC)
ในบรรดา FOXP3− CD4 บวก T เซลล์ทั่วไปใน TILs, CD45RA− FOXP3− เอฟเฟกเตอร์/หน่วยความจำ CD4 บวก T เซลล์ ซึ่งสามารถผ่าเพิ่มเติมในประชากร CD25 บวก (Fr. IV) และ CD25− (Fr. V) (10) เพิ่มขึ้นเล็กน้อย (∼1.3-เท่า) ในขณะที่ CD45RA บวก FOXP3− naïve CD4 บวกทีเซลล์ (Fr. VI) ลดลงอย่างมากเหลือหนึ่งในสิบของ PBMC ในส่วน CD8 บวก T-เซลล์ของ TIL เมื่อเปรียบเทียบกับ PBMC ของผู้ป่วยหรือผู้บริจาคที่มีสุขภาพดี มีการเพิ่มขึ้นอย่างมีนัยสำคัญ (∼1.6-เท่า) ของเซลล์ CD45RA− CCR7− effector memory T (TEM) ด้วยการลดลงอย่างมีนัยสำคัญในเซลล์ CD45RA บวก CCR7 บวกไร้เดียงสา และ CD45RA บวก CCR7− เซลล์หน่วยความจำเอฟเฟกต์ที่มีความแตกต่างของเทอร์มินัล (TEMRA) ถึงครึ่งหนึ่งและหนึ่งในห้าตามลำดับ ของเซลล์ใน PBMC และไม่มีการเปลี่ยนแปลงที่มีนัยสำคัญใน CD45RA− CCR7 บวกกับหน่วยความจำส่วนกลาง T (TCM) เซลล์ (รูปที่ 1 C และ D) นอกจากนี้ยังพบในผู้ป่วยมะเร็งผิวหนังด้วยว่า CD8 บวก T เซลล์ไร้เดียงสาใน PBMCs ลดลงอย่างเห็นได้ชัด (∼14-เท่า) เมื่อเทียบกับผู้บริจาคที่มีสุขภาพดี
จากนั้นเราประเมินว่าประชากรทีเซลล์ใดแสดง CTLA-4 ใน TILs หรือ PBMC ของผู้ป่วยมะเร็งผิวหนังด้วยไซโตเมทรีโดยไทม์ออฟไฟลต์ (CyTOF) แมสสเปกโตรเมทรีไซโตมิเตอร์ (รูปที่ 1E และ SI ภาคผนวก รูปที่ S1A) คลัสเตอร์เซลล์ CD4 บวก CD45RA− Foxp3hi ซึ่งเป็นตัวแทนของ Fr II เซลล์ eTreg แสดง CTLA4 อย่างเด่นชัดใน PBMC และ TIL ในขณะที่เซลล์ CD8 บวก T แทบไม่แสดง CTLA-4 ใน PBMC หรือ TIL ในหนู การแสดงออกของ CTLA4 ที่เด่นโดยเซลล์ FOXP3 และ Treg นั้นสังเกตพบในทำนองเดียวกันในม้ามและเนื้อเยื่อเนื้องอก CMS5a (ภาคผนวก SI, รูปที่ S1B) CTLA4 แสดงออกโดยมนุษย์ Fr. II เซลล์ Treg ส่วนใหญ่อยู่ในช่องภายในเซลล์และ CTLA ที่ผิวเซลล์-4 ถูกจำกัด (รูปที่ 1F) อย่างไรก็ตาม ใน TILs เซลล์ Treg และในระดับที่น้อยกว่า Fr. III เซลล์ที่ไม่ใช่ Treg ถูกพบว่าแสดง CTLA พื้นผิว-4 ที่ระดับสูงอย่างมีนัยสำคัญ (รูปที่ 1G และ SI ภาคผนวก, รูปที่ S2) TIL CD8 บวกกับเซลล์ TCM และ TEM ยังแสดง CTLA พื้นผิวในระดับที่สูงกว่า-4 เมื่อเทียบกับเศษส่วนของทีเซลล์ที่หมุนเวียน แม้ว่าเซลล์ Treg แสดงการแสดงออกที่สูงกว่ามากในผู้ป่วยมะเร็งผิวหนัง (รูปที่ 1G และ SI ภาคผนวก, รูปที่ S2).
เมื่อนำมารวมกัน ลักษณะเด่นของเนื้อเยื่อมะเร็งผิวหนังของมนุษย์คือการเพิ่มขึ้นและการลดลงอย่างชัดเจนของเซลล์ Treg และเซลล์ Treg ไร้เดียงสา ตามลำดับ และการเพิ่มขึ้นอย่างเห็นได้ชัดของเอฟเฟกเตอร์/หน่วยความจำ CD8 บวก T เซลล์ด้วยการลดลงของ CD8 บวก T เซลล์ไร้เดียงสา เซลล์ Treg และ CD8 บวก T เซลล์เหล่านี้ใน TIL แสดง CTLA-4 บนพื้นผิวเซลล์ โดยมีการแสดงออกที่สูงกว่าจากเซลล์อย่างหลัง ตรงกันข้ามกับเซลล์ TIL eTreg การหมุนเวียนเซลล์ eTreg ในผู้ป่วยมะเร็งผิวหนังมีระดับการแสดงออกของ CTLA4 ที่พื้นผิวต่ำกว่าอย่างมีนัยสำคัญ ซึ่งบ่งชี้ว่าเซลล์เหล่านี้อาจได้รับผลกระทบน้อยกว่าจากการรักษาด้วย anti–CTLA–4 mAb
การลดลงของทั้ง Treg Cells และ CD8 ที่จำเพาะต่อแอนติเจนและ T Cells โดยการรักษาในหลอดทดลองด้วย Cell-Depleting Anti–CTLA-4 mAb และการกระตุ้นแอนติเจนพร้อมกัน
เพื่อระบุว่าผลต้านเนื้องอกของ anti–CTLA-4 mAb จะขึ้นอยู่กับความสามารถของมันในการทำให้เซลล์ Treg หมดไปโดย ADCC หรือไม่ เราได้แก้ไขส่วน Fc ของ anti–CTLA-4 IgG1 mAb (โคลน MDX{{3 }}, อิพิลิมูแมบ) ซึ่งมีกิจกรรม ADCC ในระดับปานกลาง เพื่อเปลี่ยนความสัมพันธ์ของมันสำหรับ Fc RIIIa (CD16a), Fc R ที่กระตุ้นการแสดงออกโดยเซลล์ NK, โมโนไซต์/มาโครฟาจ และเซลล์อื่นๆ (22) (รูปที่ 2A) ดังนั้น anti–CTLA-4 mAb ที่สร้างขึ้นด้วยกิจกรรม ADCC สูง ซึ่งเราเรียกว่าโดเมน Fc ของเทคโนโลยีการรื้อปรับระบบแบบอสมมาตร (ART-Fc) มีการแทนที่กรดอะมิโนที่แตกต่างกันในแต่ละสายโซ่หนัก (23); นั่นคือ การแทนที่ L234Y/L235Q/G236W/S239M/H268D/D270E/S298A เข้าไปในบริเวณ Fc ของสายโซ่หนักหนึ่งบริเวณและการแทนที่ D270E/K326D/A330M/ K334E ในอีกบริเวณหนึ่ง mAb ที่สร้างขึ้นใหม่แสดงค่าสัมพรรคภาพในการจับ Fc RIIIa ของมนุษย์ที่สูงกว่า 1,000-เท่าของ mAb ที่ไม่ถูกดัดแปลงโดยไม่เพิ่มค่าสัมพรรคภาพสำหรับ Fc RIIb ที่ยับยั้ง เรายังสร้างแอนติ–CTLA-4 mAb ที่แทบจะไม่จับกับ Fc Rs ซึ่งเราเรียกว่าแอนติ–CTLA ของ Fc แบบเงียบ-4 โดยการแทนที่กรดอะมิโน นั่นคือ L235R, G236R และ S239K ไปยังบริเวณ Fc ของสายโซ่หนักทั้งสองสาย เมื่อเปรียบเทียบกับ Fc anti–CTLA-4 mAb ที่ไม่ถูกดัดแปลงหรือไม่มีเสียง ART-Fc แสดงความเป็นพิษต่อเซลล์ต่อ CTLA ในหลอดทดลอง สูงกว่ามาก-4– ซึ่งแสดงเซลล์รังไข่หนูแฮมสเตอร์จีน (CHO) ในการมีอยู่ของ PBMC จากผู้บริจาคที่มีสุขภาพดี ที่มีความเป็นพิษต่อเซลล์เพิ่มขึ้นโดยการฟักตัวนานขึ้น (รูปที่ 2B) ในทำนองเดียวกัน ART-Fc anti–CTLA-4 mAb ฆ่า Fr ที่เตรียมขึ้นใหม่ได้อย่างมีประสิทธิผล II เซลล์ Treg และ Fr. III ไม่ใช่ Treg หรือ Fr. ฉันไร้เดียงสากับเซลล์ Treg ในขณะที่ IgG1 (ipilimumab) หรือ Silent-Fc mAb แทบจะไม่แสดงกิจกรรมการฆ่า (รูปที่ 2C)
ต่อไป เราประเมินผลของ mAbs ที่ออกแบบโดย Fc เหล่านี้ต่อการขยายตัวที่จำเพาะต่อแอนติเจนในหลอดทดลองของ CD8 บวกทีเซลล์โดยการกระตุ้น PBMC จาก HLA-A*0201 ซึ่งแสดงออกถึงผู้บริจาคที่มีสุขภาพดีหรือผู้ป่วยมะเร็งผิวหนังเป็นเวลา 9 วันด้วยเปปไทด์ต่างๆ ตัวอย่างเช่น: มาจาก Melan-A/MART-1 ซึ่งเป็นแอนติเจนในตัวเอง/เนื้องอกที่แสดงออกโดยเมลาโนไซต์ปกติและเซลล์เมลาโนมาบางส่วน (24); และ NY-ESO-1, แอนติเจนของมะเร็ง/อัณฑะที่แสดงออกโดยเซลล์มะเร็งและเซลล์สืบพันธุ์ของมนุษย์ชนิดต่างๆ (25), ไซโตเมกาโลไวรัส (CMV) หรือไวรัสไข้หวัดใหญ่ (Flu) การกระตุ้นเปปไทด์ ในหลอดทดลอง เช่น โดย Melan-A peptide รักษาการแสดงออกที่สูงของ CTLA4 โดยเซลล์ Treg (รูปที่ 2D และ SI ภาคผนวก, รูปที่ S3) การกระตุ้นด้วยเปปไทด์เพียงอย่างเดียวยังขยายเตตระเมอร์เฉพาะเปปไทด์ (Tet) บวก CD8 บวกทีเซลล์ ซึ่งแสดงระดับ CTLA ที่สูงขึ้น-4 โดยเฉพาะอย่างยิ่งบนผิวเซลล์ เมื่อเทียบกับเซลล์ Tet− (รูปที่ 2 E, F, และฉัน). เมื่อมี ART-Fc anti–CTLA-4 mAb จากจุดเริ่มต้นของการกระตุ้นด้วยเปปไทด์ของ PBMC จากผู้บริจาคที่มีสุขภาพดีหรือผู้ป่วยมะเร็งผิวหนัง อัตราส่วนของ CTLA-4–ซึ่งแสดงเซลล์ Treg ท่ามกลาง CD4 บวกทีเซลล์คือ ลดลงอย่างมีนัยสำคัญในลักษณะที่ขึ้นกับขนาดยา ในขณะที่ Silent-Fc mAb ล้มเหลวในการแสดงผลนี้ (รูปที่ 2 D และ G และ SI ภาคผนวก, รูปที่ S4 และ S5)
อย่างไรก็ตาม การลดลงของเซลล์ Treg ไม่ได้มาพร้อมกับการขยายตัวของ CD8 บวก T เซลล์ที่จำเพาะต่อแอนติเจน แต่การรักษาทำให้อัตราส่วนของ Tet บวก CD8 บวก T เซลล์ลดลงอย่างมากในบรรดา CD8 บวก T เซลล์ (รูปที่ 2H) ในการกระตุ้นภายนอกร่างกายเหล่านี้ IgG1 ที่ไม่ถูกดัดแปลงหรือ mAb ต้าน Fc แบบเงียบ-4 ไม่แสดงฤทธิ์ทำลาย eTreg ที่มีนัยสำคัญ (รูปที่ 2I) ระดับของการลดลงของเซลล์ eTreg โดย mAbs เหล่านี้มีความสัมพันธ์อย่างแท้จริงกับการลดลงของ CD8 บวกทีเซลล์ที่จำเพาะต่อแอนติเจน โดยไม่คำนึงถึงแอนติเจนที่กระตุ้น ตัวอย่างเช่น เปปไทด์ Melan-A หรือ CMV (รูปที่ 2I)
ดังนั้น ในขณะที่เซลล์ Treg แสดงออก CTLA-4 โดยเฉพาะอย่างยิ่ง CTLA ภายในเซลล์-4 การกระตุ้นแอนติเจนจะขยายเซลล์ CD8 และ T ที่แสดง CTLA ระดับสูง-4 โดยเฉพาะอย่างยิ่งบนผิวเซลล์ ดังนั้น ART-Fc anti–CTLA-4 mAb ที่มีกิจกรรม ADCC สูงจึงสามารถทำลายไม่เพียงแต่ CTLA-4 บวกกับเซลล์ Treg แต่ยังรวมถึง CTLA ที่เปิดใช้งานแอนติเจน-4 บวก CD8 บวกทีเซลล์ด้วย . การลดลงของเอฟเฟกต์ CD8 บวกทีเซลล์นี้อาจชดเชยผลการเพิ่มภูมิคุ้มกันของการลดลงของเซลล์ eTreg ในการตอบสนองของภูมิคุ้มกัน ในหลอดทดลอง
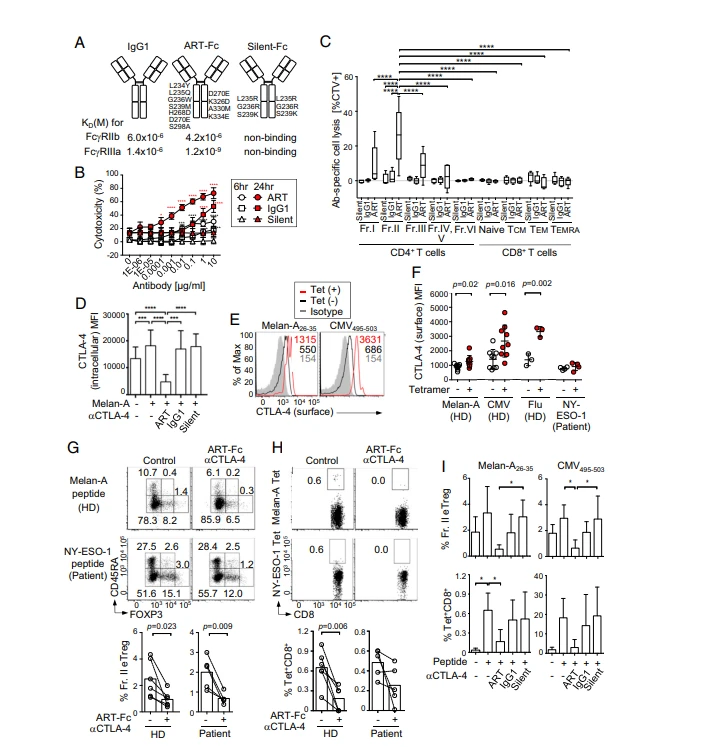
รูปที่ 2. การกระตุ้นเปปไทด์ในหลอดทดลองพร้อมกันกับ ART-Fc anti–CTLA-4 mAb จำกัดการตอบสนองของ CD8 บวกทีเซลล์ที่จำเพาะต่อแอนติเจน (A) สรุปของการแทนที่กรดอะมิโนที่ทำกับส่วน Fc ของ CTLA ต้านของมนุษย์-4 IgG1 mAb (โคลน MDX-010, อิพิลิมูแมบ) เพื่อสร้าง ART-Fc หรือ Silent-Fc mAb และค่าสัมพรรคภาพของพวกมัน เพื่อยับยั้ง Fc RIIb หรือกระตุ้น Fc RIIIa ความสัมพันธ์ของ Silent-Fc mAb ต่ำกว่าขีดจำกัดการตรวจจับของการสอบวิเคราะห์ BIACORE (B) การออกฤทธิ์ของ ADCC ของแอนติ–CTLA4 mAbs ต่างๆ ที่ต้าน CTLA ของมนุษย์-4–ซึ่งแสดงออกเซลล์ CHO Anti–CTLA-4 mAbs (ART, ADCC-enhanced anti–CTLA-4 ART-Fc; IgG1, anti– CTLA แบบดั้งเดิม-4 IgG1; Silent, Fc-region-inactivated anti- CTLA-4 เงียบ-Fc) ถูกบ่มด้วยเซลล์ CHO และ HD PBMC (n=3) ที่อัตราส่วน E/T ที่ 50:1 หมายถึง ± SEM เครื่องหมายดอกจันบ่งชี้ถึงความแตกต่างที่มีนัยสำคัญระหว่างแอนติบอดีแต่ละตัวและ Silent-Fc ที่ความเข้มข้นตามลำดับสำหรับการเพาะเลี้ยง {{30}}h (สีดำ) หรือ 24-h (สีแดง) (C) กิจกรรม ADCC ไปยังแต่ละส่วนของเซลล์ของ CD4 บวกและ CD8 บวกทีเซลล์จาก PBMC โดย ART-Fc, IgG1 หรือ mAbs ต่อต้าน Fc ต้าน–CTLA ที่เงียบ-4 (n=4 หรือ 5) ความถี่ของเซลล์ที่ตายแล้วในเซลล์ที่ติดฉลาก CTV ไว้ล่วงหน้าหลังจากการเพาะเลี้ยง {{4{0}}h ถูกระบุ (D) การแสดงออกของ CTLA-4 โดยคุณพ่อ II เซลล์ Treg หลังจาก 9 วันของการกระตุ้นด้วยเปปไทด์ Melan-A และ 1 ug/mL ART-Fc, Silent-Fc หรือ IgG1 anti-CTLA-4 การบำบัด mAb กับ PBMC ทั้งหมด (n {{50 }}). (E และ F) Surface CTLA-4 แสดงออกโดย Tet plus และ Tet− CD8 plus T เซลล์หลังจากการกระตุ้นเปปไทด์ที่ระบุ ฮิสโทแกรมตัวแทน (E) และสรุปค่าเฉลี่ยความเข้มของฟลูออเรสเซนซ์ (MFI) (F) (Melan-A, n=9; CMV, n=9; Flu, n=3; ESO{{ 57}}, n=4) (G และ H) แปลงตัวแทนและความถี่ของ Fr. II เซลล์ eTreg (G) และเซลล์ CD8 บวก T (H) ที่จำเพาะต่อแอนติเจนจาก HDs (n=6) หรือผู้ป่วยมะเร็งผิวหนัง (n=5) หลังจากการเพาะเลี้ยงด้วยเปปไทด์ที่ระบุและ ART 1 ug/mL -Fc anti–CTLA-4 mAb ตามข้อ D. (I) การหาปริมาณของความถี่ของเซลล์ Treg (บน) และ Tet บวก CD8 บวก T เซลล์ (ล่าง) หลังจาก 9 วันของการกระตุ้นแอนติเจน Melan-A หรือ CMV เพื่อ HD PBMC พร้อม anti-CTLA-4 mAbs ที่ระบุใน G และ H หมายถึง ± SEM นัยสำคัญที่แสดงไว้ระหว่างสองกลุ่มคำนวณโดยใช้การทดสอบค่า t-test แบบคู่ การวิเคราะห์ความแปรปรวนแบบทางเดียว หรือการวิเคราะห์ความแปรปรวนแบบสองทางด้วยการทดสอบ HSD ของ Tukey หลังเลิกเรียน *P น้อยกว่าหรือเท่ากับ 0.05, **P น้อยกว่าหรือเท่ากับ 0.01, ***P น้อยกว่าหรือเท่ากับ 0.001 และ ****P น้อยกว่าหรือเท่ากับ 0.0001

การขยายตัวที่แข็งแกร่งของ CD8 เฉพาะแอนติเจนและทีเซลล์โดยการลดเซลล์ eTreg ก่อนการกระตุ้นแอนติเจน
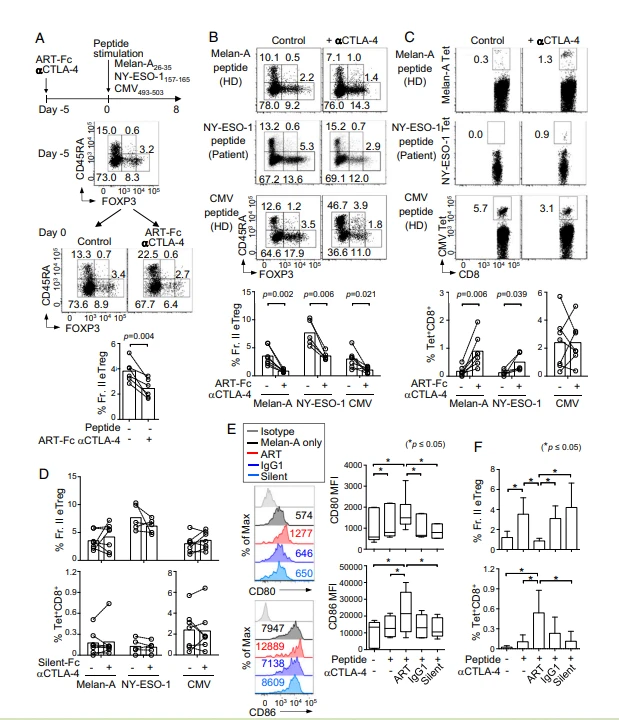
. ต่อไปเราพยายามทำให้ CTLA-4 บวกเซลล์ Treg หมดไปก่อนที่จะมีการกระตุ้นแอนติเจนเพื่อสำรอง CTLA ที่กระตุ้นแอนติเจน-4 ซึ่งแสดงเซลล์ CD8 บวก T จากการฆ่าโดย mAbs ต้าน CTLA-4 เราเพาะเลี้ยง PBMC ทั้งหมดจากผู้บริจาคที่มีสุขภาพดีหรือผู้ป่วยมะเร็งผิวหนังโดยมี ART-Fc anti–CTLA–4 mAb เป็นเวลา 5 วันโดยไม่มีการกระตุ้นแอนติเจน นำ mAb ออก จากนั้นกระตุ้นเซลล์ด้วยเปปไทด์ต่างๆ เป็นเวลา 8 วัน และวิเคราะห์พวกมันสำหรับ อัตราส่วนของเซลล์ Treg และ Tet บวก CD8 บวก T เซลล์ระหว่าง CD4 บวก T เซลล์หรือ CD8 บวก T เซลล์ ตามลำดับ (รูปที่ 3A) อัตราส่วนของเซลล์ FOXP3hi Treg ลดลงอย่างมีนัยสำคัญภายใน 5 วันโดยการปรับสภาพ ART-Fc (รูปที่ 3A และภาคผนวก SI, รูปที่ S6) และคงไว้ที่ระดับต่ำในระหว่างการกระตุ้นเปปไทด์ที่ตามมา (รูปที่ 3B) ซึ่งบ่งชี้ว่า Treg เซลล์ยังไม่ฟื้นตัวเต็มที่ในช่วงที่มีการกระตุ้นแอนติเจน การปรับสภาพด้วย ART-Fc นี้รวมกับการกระตุ้นแอนติเจนทำให้เกิดการขยายตัวที่แข็งแกร่งของ CD8 บวก T เซลล์ Melan-A เฉพาะจาก PBMC ผู้บริจาคที่มีสุขภาพดี และ NY-ESO{24}} เฉพาะ CD8 บวก T เซลล์จาก PBMC ของผู้ป่วยที่มีการแสดงออกของเนื้อเยื่อมะเร็งผิวหนัง NY-ESO-1 (รูปที่ 3C) CD8 บวก T เซลล์ที่จำเพาะต่อ CMV ไม่ได้รับผลกระทบมากนักจากการพร่อง Treg ของ ART-Fc–mediated ตรงกันข้ามกับ ART-Fc, Silent-Fc anti–CTLA-4 mAb ไม่เปลี่ยนความถี่ของเซลล์ Treg และล้มเหลวในการขยายเซลล์ Tet บวก CD8 บวกทีโดยไม่คำนึงถึงสปีชีส์ของแอนติเจน (รูปที่ 3 มิติ)
หนึ่งในกลไกการยับยั้งต่างๆ ที่ใช้โดยเซลล์ Treg คือ CTLA-4 – ขึ้นกับการลดการควบคุมการแสดงออกของ CD80 และ CD86 โดยเซลล์ dendritic (DCs) (14, 15) ในการตรวจสอบการมีส่วนร่วมที่เป็นไปได้ของกลไกนี้ต่อการขยายตัวของ CD8 บวกทีเซลล์ที่จำเพาะต่อแอนติเจนในตัวเอง/เนื้องอกหลังจากการรักษาด้วย ART-Fc anti–CTLA-4 mAb ในหลอดทดลอง เราประเมินการแสดงออกของ CD80 และ CD86 โดย DCs ซึ่งกำหนดทางฟีโนไทป์เป็น Lin-1− CD11c บวก HLA-DR บวก ใน PBMC ของผู้บริจาคที่มีสุขภาพดี ทั้งการแสดงออกของ CD80 และ CD86 แสดงการควบคุมที่เพิ่มขึ้นอย่างชัดเจนในกลุ่มที่ได้รับการบำบัดด้วย ART-Fc ตรงกันข้ามกับการแสดงออกของ CD80/CD86 ที่ไม่เปลี่ยนแปลงใน IgG1- ที่ไม่ได้รับการปรับสภาพล่วงหน้า, Fc แบบเงียบ – กลุ่มที่ได้รับการบำบัดหรือไม่ได้รับการรักษา (รูปที่ 3E) นอกจากนี้ ระดับของความสัมพันธ์ที่จับกับ Fc R ของ mAbs มีความสัมพันธ์ที่ดีกับกิจกรรมการพร่อง Treg ของพวกมันและกับกิจกรรมการเหนี่ยวนำ Tet บวก CD8 บวก T เซลล์ (รูปที่ 3F) เนื่องจากการปิดกั้น CTLA-4 โดย Silent-Fc ไม่ได้ควบคุม CD80/86 ผลลัพธ์จึงบ่งชี้ว่า Treg ลดลงโดย DC ที่เปิดใช้งาน ART-Fc แม้ว่ามีความเป็นไปได้ที่ ART-Fc เองอาจ มีส่วนเพิ่มเติมในการกระตุ้น DCs ผ่านทางการจับที่มีสัมพรรคภาพสูงกับรีเซพเตอร์ Fc ที่กระตุ้นของพวกมัน
เมื่อนำมารวมกัน ผลลัพธ์เหล่านี้บ่งชี้ว่าการลดลงของ Treg โดย ART-Fc anti–CTLA-4 mAb หลายวันก่อนที่การเปิดรับแอนติเจนสามารถยับยั้งการฆ่า CTLA-4 บวกกับเซลล์ CD8 และทีเซลล์ที่กระตุ้นแอนติเจนโดยแอนติบอดี ขยายอย่างน้อยบางส่วนผ่านการปรับปรุงการแสดงออกของ CD80/CD86 โดย APC
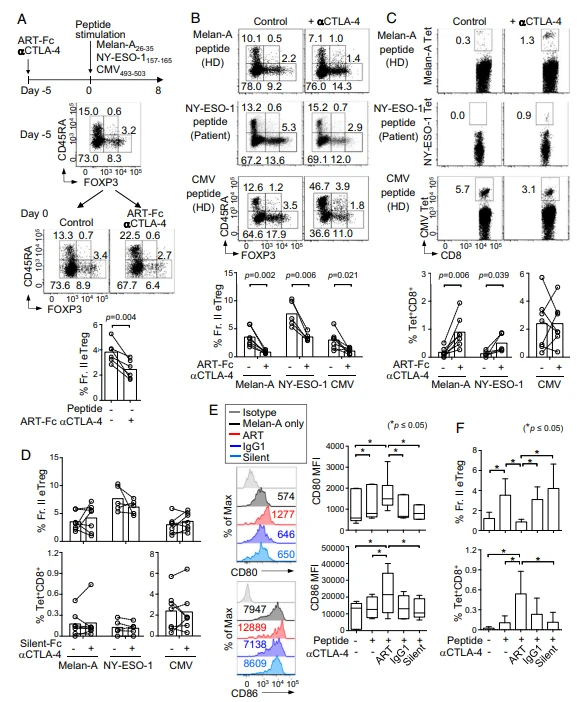
รูปที่ 3. การพร่องของเซลล์ Treg โดยใช้ ART-Fc anti–CTLA-4 mAb ปรับปรุงการตอบสนอง CD8 บวกทีเซลล์ที่จำเพาะต่อแอนติเจนในตัวเอง/เนื้องอก (A–D) CD8 บวกทีเซลล์ที่จำเพาะต่อแอนติเจนถูกเหนี่ยวนำจาก PBMC ทั้งหมดของ HD (n=7) หรือผู้ป่วย (n=5) หลังจาก 5 วันของการปรับสภาพด้วย ART-Fc anti–CTLA{ {11}} มิลลิแอมป์ (A) แผนผังของการทดลองและตัวแทนการย้อม FOXP3 และ CD45RA ของ CD4 บวกทีเซลล์ ณ วันที่ −5 และวันที่ 0 ของการทดลอง บทสรุปของ Fr. II ความถี่ eTreg ในวันที่ 0 (ด้านล่าง) (B และ C) การย้อมสีตัวแทน FOXP3 ของ CD4 บวกทีเซลล์ (B) และ CD8 บวกทีเซลล์ (C) ที่จำเพาะต่อแอนติเจน โดยมีหรือไม่มีการปรับสภาพด้วย ART-Fc สำหรับเปปไทด์แต่ละชนิดหลังการเพาะเลี้ยง ข้อมูลสรุปของ Treg และความถี่ CD8 ที่จำเพาะต่อแอนติเจนบวกทีเซลล์หลังการเพาะเลี้ยง (ด้านล่าง) (D) บทสรุปของ Fr. II eTreg และ Tet บวก CD8 บวกความถี่ทีเซลล์ด้วยการปรับสภาพด้วย Fc anti–CTLA-4 mAb แทน ART-Fc เช่นเดียวกับใน A–C (E) ระดับการแสดงออกของ CD80 และ CD86 โดย Lin-1−CD11c บวก HLA-DR บวก DC หลังจาก 5 วันของการกระตุ้น Melan-A ด้วยการปรับสภาพของ anti–CTLA ที่ระบุ -4 mAb (n=6) ตัวเลขบนฮิสโตแกรมแสดง MFI (F) สรุปความถี่ Treg และ Tet บวก CD8 บวกทีเซลล์หลังการปรับสภาพด้วย anti–CTLA ที่ระบุ-4 mAbs ตามด้วยการกระตุ้น Melan-A26–35 เช่นเดียวกับใน A–C หมายถึง ± SEM นัยสำคัญที่แสดงให้เห็นระหว่างสองกลุ่มคำนวณโดยใช้การทดสอบค่า t-test แบบคู่ *P น้อยกว่าหรือเท่ากับ 0.05
CTLA-4–ภาวะพร่อง Treg แบบสื่อกลางก่อนการฉีดวัคซีนแอนติเจนของเนื้องอกจะช่วยเพิ่มการตอบสนองของสารต้านเนื้องอกในหนู
ในการตรวจสอบความถูกต้องของการค้นพบในหลอดทดลองของหนูด้วย PBMC ของมนุษย์และ CTLA ต่อต้านมนุษย์-4 mAbs เราได้สร้าง mAbs ที่มี ADCC สูงหรือต่ำและกิจกรรมการทำลายเซลล์ของเซลล์ที่ขึ้นกับแอนติบอดี (ADCP) จากแอนติบอดี CTLA ของเมาส์{{4 }} mAb (โคลน UC10) ของ IgG2a ไอโซไทป์ (ต่อจากนี้เรียกว่า mIgG2a) โดยการแทนที่กรดอะมิโนในโดเมน Fc (รูปที่ 4A) การกลายพันธุ์ S239D ในสายหนักทั้งสองเพิ่มความสัมพันธ์สำหรับ Fc RIV ∼sevenfold ของหนูเมาส์ (แวเรียนต์ mFa55 mIgG2a) ในขณะที่การกลายพันธุ์ L235R, G236R และ S239K ในสายหนักทั้งสองทำให้พวกมันไม่จับกับ Fc R ของหนูเมาส์ (แวเรียนต์ mFa31 mIgG2a); ตัวแรกเรียกว่า mouse ADCC/ADCP–enhanced-Fc (enhanced), ตัวหลัง mouse silent-Fc (mSilent) mAb ในการเปรียบเทียบฤทธิ์ต้านเนื้องอกของ mAbs ต้านหนูเมาส์–CTLA ที่ดัดแปลง Fc เหล่านี้ร่วมกับการฉีดวัคซีนแอนติเจนของเนื้องอก เราฉีดวัคซีนใต้ผิวหนังเข้าไปในเซลล์ไฟโบรซาโคมา CMS5a ของหนู BALB/c ซึ่งแสดงแอนติเจน NY-ESO-1 ของมนุษย์ และในวันที่ 9 เมื่อเนื้องอกเริ่มก่อตัวขึ้น รักษาหนูด้วย 100 ไมโครกรัมต่อ mAb แต่ละตัวและฉีดวัคซีนด้วยเปปไทด์ NY-ESO-1 ในวันเดียวกัน (วันที่ 9 ต่อไปเราจะเรียกโปรโตคอลว่า "การรักษาพร้อมกัน") หรือ 3 วันต่อมา (วันที่ 12; ต่อจากนี้ "การรักษาเบื้องต้นก่อนการรักษาหน้าท้อง") (รูปที่ 4B) การปรับสภาพ Ab ด้วย mEnhanced mAb มีประสิทธิภาพมากกว่าการบำบัดพร้อมกันหรือการปรับสภาพด้วย mIgG2a หรือ mSilent mAb อย่างใดอย่างหนึ่งในการชะลอการเจริญเติบโตของเนื้องอก ผลกระทบของ mAbs สองตัวหลังต่อการเติบโตของเนื้องอกนั้นต่ำและไม่แตกต่างกันอย่างมีนัยสำคัญระหว่างการปรับสภาพ Ab และการรักษาพร้อมกัน (รูปที่ 4C) การรอดชีวิตนั้นดีขึ้นอย่างมีนัยสำคัญในหนูที่ได้รับการบำบัดด้วย mEnhanced mAb และในหนูที่ได้รับการรักษาพร้อมกันหรือปรับสภาพด้วย mIgG2a แม้ว่าการรักษาด้วย mIgG2a จะล้มเหลวในการทำให้เกิดการถดถอยของเนื้องอกในหนูส่วนใหญ่ (รูปที่ 4 C และ D)
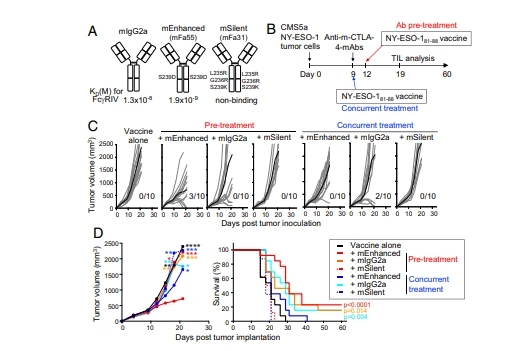
รูปที่ 4. การปรับสภาพด้วย ADCC/ADCP-enhanced anti–CTLA-4 mAb ทำให้เกิดผลต้านเนื้องอกที่รุนแรงในหนู (A) สรุปของการแทนที่กรดอะมิโนที่ทำกับส่วน Fc ของ CTLA ที่ต้านหนูเมาส์-4 IgG2a mAb (โคลน UC10; mIgG2a) เพื่อสร้าง ADCC/ADCP ที่ปรับปรุง-CTLA ของหนูเมาส์{{ 10}} (ปรับปรุง) หรือ Silent-Fc anti-mouse–CTLA-4 (mSilent) mAbs และค่าความเกี่ยวข้องกับ Fc RIV ของเมาส์จะแสดงขึ้น ความสัมพันธ์ของ mSilent mAb ต่ำกว่าขีดจำกัดการตรวจจับของการทดสอบ BIACORE (B– D) แผนการทดลอง (B). หนูถูกทดสอบด้วย 2 × 10⁶ CMS5a fibrosarcoma ซึ่งแสดง NY-ESO ของมนุษย์-1 ในวันที่ {{40}} และปล่อยทิ้งไว้โดยไม่รักษาหรือรักษาด้วย mEnhanced, mIgG2a หรือเงียบ anti-mouse–CTLA-4 mAb ในวันที่ 9 ฉีดวัคซีน NY-ESO-181–88 เปปไทด์ผสมกับ CFA ในวันเดียวกัน (วันที่ 9 การรักษาพร้อมกัน) หรือ 3 วันต่อมา (วัน 12, การปรับสภาพ Ab) การเติบโตของเนื้องอกของหนูแต่ละตัวที่มีเส้นหนาซึ่งระบุค่าเฉลี่ยของแต่ละกลุ่มการรักษา (C) (n=8–13 ต่อกลุ่ม) สรุปการเติบโตของเนื้องอกโดยเฉลี่ยของแต่ละกลุ่มการรักษา (D, ซ้าย) เครื่องหมายดอกจันระบุค่า P ระหว่างกลุ่มการปรับสภาพ mEnhanced mAb โดยการวิเคราะห์ความแปรปรวนสองทางด้วยการทดสอบเปรียบเทียบหลายรายการของ Tukey สรุปอัตราการรอดชีวิต (D, ขวา) ของแต่ละกลุ่มการรักษา ค่า P ระหว่างการอยู่รอดของแต่ละกลุ่มและการอยู่รอดของการควบคุมด้วยวัคซีนเพียงอย่างเดียวคำนวณโดยการทดสอบระดับล็อก เหตุการณ์การตายสอดคล้องกับความยาวของเนื้องอกที่มากกว่าหรือเท่ากับ 200 มม. หรือการตายของหนู *P น้อยกว่าหรือเท่ากับ 0.05, **P น้อยกว่าหรือเท่ากับ 0.01, ***P น้อยกว่าหรือเท่ากับ 0.001 และ ****P น้อยกว่าหรือเท่ากับ 0.0001
การปรับสภาพ mAb ที่ได้รับการปรับปรุงยังส่งผลให้จำนวน CD8 บวก T เซลล์ที่แทรกซึมอยู่ในเนื้องอกและอัตราส่วน CD8/Treg ใน TILs เพิ่มขึ้นอย่างมีนัยสำคัญ แม้ว่าเปอร์เซ็นต์ของ FOXP3 บวกเซลล์ระหว่าง CD4 บวก T เซลล์จะเพิ่มขึ้นเล็กน้อย (รูปที่ 5 A– ค). นอกจากนี้ ในขณะที่ความถี่ของ CD8 บวก TIL ที่จำเพาะต่อเปปไทด์ของ NY-ESO-1 ไม่แตกต่างกันทางสถิติในหนูที่ได้รับ mAb แต่ละตัวหรือระหว่างการปรับสภาพและการบำบัดพร้อมกัน CD8 จำเพาะต่อแอนติเจนและ TIL จาก mAb ที่ปรับปรุงแล้ว เมื่อเปรียบเทียบกับหนูกลุ่มอื่นๆ พบว่ามีการผลิต IL-2 และ IFN- ที่แอ็คทีฟมากขึ้นอย่างมีนัยสำคัญเมื่อมีการกระตุ้นในหลอดทดลองด้วยเปปไทด์ NY-ESO-1 (รูปที่ 5 D และ E) ยิ่งไปกว่านั้น หน่วยความจำเอฟเฟกต์ CD8 บวก T เซลล์ที่กำหนดเป็นประชากร CD44highCD62Llow เพิ่มขึ้นอย่างมีนัยสำคัญระหว่าง CD8 บวก TIL เฉพาะของ NY-ESO{21}} ในหนูทดลองที่ได้รับการปรับปรุง mAb ที่ปรับปรุงแล้ว (รูปที่ 5 F และ G)
เมื่อนำมารวมกัน การปรับสภาพด้วย mEnhanced mAb มีประสิทธิภาพมากที่สุดในการกระตุ้นภูมิคุ้มกันของเนื้องอก ตามด้วยการปรับสภาพด้วย mIgG2a ซึ่งมีฤทธิ์ ADCC บางส่วน ในขณะที่ mSilent mAb มีประสิทธิภาพน้อยกว่ามาก ผลลัพธ์บ่งชี้ว่าการปรับสภาพของหนูที่มีเนื้องอกด้วย ADCC/ADCP-enhanced anti–CTLA-4 mAb ตามด้วยการฉีดวัคซีนแอนติเจนของเนื้องอกสามารถกระตุ้นการตอบสนองของภูมิคุ้มกันต้านเนื้องอกในร่างกายได้อย่างมีประสิทธิภาพ
การอภิปราย
การค้นพบที่สำคัญในรายงานนี้คือ: (i) เซลล์ eTreg ที่สร้างความแตกต่างในขั้นสุดท้ายและถูกกดทับสูงมีอยู่มากมายในเนื้อเยื่อเนื้องอกและแสดง CTLA บนพื้นผิว-4ที่ระดับสูงกว่าเซลล์ CD8 บวก T ที่แทรกซึมเข้าไปในเนื้องอก; (ii) anti–CTLA-4 mAb ที่มีกิจกรรม ADCC สูงสามารถทำลาย/ลด CTLA-4เซลล์ eTreg สูงและ CTLA-4 บวกเอฟเฟกเตอร์ CD8 บวกทีเซลล์; และ (iii) แอนติ-CTLA ที่ทำลายเซลล์-4 mAb สามารถกระตุ้นและเพิ่มภูมิคุ้มกันของเนื้องอกที่มีประสิทธิผลได้เมื่อสูตรการบำบัดด้วยแอนติบอดีถูกคิดค้นเพื่อไม่ให้ส่งผลต่อ CTLA-4 บวกเอฟเฟกเตอร์ CD8 บวกทีเซลล์ ตัวอย่างเช่น โดย การเปลี่ยนแปลงระยะเวลาของการลดลงของเซลล์ Treg และการฉีดวัคซีนแอนติเจนของมะเร็ง
กิจกรรม ADCC ของ anti–CTLA-4 mAb เป็นปัจจัยสำคัญของประสิทธิผลของการลด eTreg และการขยายตัวที่เป็นผลจากเซลล์ CD8 บวก T ที่ทำปฏิกิริยากับเนื้องอก สนับสนุนแนวคิดนี้ เราแสดงให้เห็นว่าการต่อต้าน CTLA-4 mAb (ART-Fc) ที่มีกิจกรรม ADCC ที่ปรับปรุงแล้ว (และ/หรือกิจกรรม ADCP ในหนู) สามารถเพิ่มการตอบสนองของภูมิคุ้มกันต้านเนื้องอกในหลอดทดลองในมนุษย์และในร่างกายได้ หนูโดยการทำให้ CTLA หมดไป-4–แสดงเซลล์ Treg Anti–CTLA4 mAbs (silent-Fc) ที่ดัดแปลงให้แสดงฤทธิ์ของ ADCC น้อยลงมากหรือไม่มีเลยล้มเหลวในการแสดงฤทธิ์ต้านเนื้องอกดังกล่าว แม้ว่าพวกมันจะมีความจำเพาะเหมือนกันสำหรับอีพิโทปของโมเลกุล CTLA-4 ยังไม่ชัดเจนในมนุษย์ว่าผลต้านเนื้องอกของอิพิลิมูแมบที่มีส่วน Fc ของ IgG1 มีสาเหตุมาจากการปิดล้อมของโมเลกุล CTLA4 หรือการลดลงของ CTLA-4–การแสดงออกของเซลล์โดย ADCC แสดงให้เห็นในหนูเมาส์ว่าการเพิ่มประสิทธิภาพของภูมิคุ้มกันต้านเนื้องอกโดยแอนติ–CTLA-4 mAb ทำให้เซลล์ Treg ที่แทรกซึมอยู่ในเนื้องอกลดลงโดย Fc R-mediated ADCC (19–21, 26, 27) ในทำนองเดียวกัน แอนติบอดีที่ต่อต้านโมเลกุล GITR, OX40 และ CD25 ซึ่งเซลล์ Treg ที่แทรกซึมในเนื้องอกแสดงปริมาณสูงสุด แสดงให้เห็นว่าขึ้นอยู่กับการลดลงของเซลล์ Treg ที่อาศัย ADCC ในการปฏิเสธเนื้องอก (19, 26, 28) มีรายงานว่าการรักษาด้วย ipilimumab ในผู้ป่วยมะเร็งผิวหนังช่วยลดเซลล์ FOXP3 และ Treg ในเนื้อเยื่อเนื้องอกได้อย่างมีนัยสำคัญ โดยเฉพาะอย่างยิ่งในผู้ตอบสนองทางคลินิก (29)
นอกจากนี้ รายงานล่าสุดแสดงให้เห็นว่า ในหมู่ผู้ป่วยมะเร็งผิวหนังที่มีภาระการกลายพันธุ์ของเนื้องอกสูง ผู้ที่มีตัวแปรทางพันธุกรรมที่มีสัมพรรคภาพสูงของ Fc RIIIa ที่มี ADCC ที่ปรับปรุงแล้ว (ตัวแปร V158 ซึ่งตรงข้ามกับตัวแปรที่มีสัมพรรคภาพต่ำ F158) แสดงได้ดีกว่าอย่างมีนัยสำคัญ การตอบสนองทางคลินิกต่อการรักษาด้วย ipilimumab และการรอดชีวิตโดยรวมที่ดีขึ้น (27) การค้นพบนี้สนับสนุนแนวคิดที่ว่าการต่อต้าน CTLA-4 mAb ที่มีกิจกรรมการพร่องของ Treg ที่ดีกว่าอาจมีประสิทธิภาพมากกว่า ipilimumab ในการบำบัดด้วยภูมิคุ้มกันมะเร็ง ดังนั้นจึงเป็นไปได้ว่า ART-Fc ต้าน–CTLA4 mAb ซึ่งมีสัมพรรคภาพสูงสำหรับแวเรียนต์ V158 (KD=3.7 × 10⁻¹⁰ M เทียบกับ 3.1 × 10⁻⁶ M สำหรับ ipilimumab หรือ IgG1) อาจมีประสิทธิภาพทางคลินิกที่ดีกว่าในการบำบัดด้วยภูมิคุ้มกันมะเร็งผ่านการทำลายเซลล์ Treg เมื่อนำมารวมกัน การค้นพบเหล่านี้ในมนุษย์และหนูบ่งชี้ว่า ADCC/ADCP anti–CTLA สูง-4 mAb สามารถมีประสิทธิผลในการกระตุ้นและเสริมสร้างภูมิคุ้มกันของเนื้องอกผ่านการทำลายเซลล์ Treg
รูปที่ 5. การตอบสนองของ CD8 บวกกับทีเซลล์ที่จำเพาะต่อ Ag เกิดขึ้นในหนูเมาส์ที่มีเนื้องอกโดยการปรับสภาพด้วยแอนติ-CTLA ที่ปรับปรุง ADCC/ADCP-4 mAb (A–G) TIL จากรูปที่ 4 ได้รับการวิเคราะห์ 19 วันหลังการปลูกถ่ายเนื้องอก (n=4–6 ต่อกลุ่ม) จำนวนของทีเซลล์ที่แทรกซึมเข้าไปต่อกรัมของเนื้องอก (A) อัตราส่วนเซลล์ CD8/Treg (B) ความถี่ของ Foxp3 บวก Treg เซลล์ระหว่าง CD4 บวก T เซลล์ (C) แปลงตัวแทนของ IL-2 บวก IFN- บวก CD8 บวกทีเซลล์ (D) การผลิตไซโตไคน์วัดได้โดยการกระตุ้น TIL ด้วย ESO-181–88 เปปไทด์ ในหลอดทดลอง เป็นเวลา 5 ชั่วโมง ข้อมูลสรุปของ Tet บวก CD8 บวก T เซลล์ในเนื้องอก และ IL{{20}} บวก IFN- บวก CD8 บวก T เซลล์ใน D หลังการกระตุ้น (E) แปลงตัวแทน (F) และสรุป (G) ของการแสดงออกของ CD44 และ CD62L โดย NY-ESO-1-Tet บวก CD8 บวก T เซลล์ในเนื้องอกของแต่ละกลุ่มการรักษา ข้อมูลได้มาจากการทดลองอิสระสามครั้ง ค่า P ระหว่าง Naïve หรือ EM CD8 บวกกับ T เซลล์ย่อยของแต่ละเงื่อนไข หมายถึง ± SEM *P น้อยกว่าหรือเท่ากับ 0.05, † P น้อยกว่าหรือเท่ากับ 0.05, **P น้อยกว่าหรือเท่ากับ 0.01, ††P น้อยกว่าหรือเท่ากับ 0.01 และ ***P น้อยกว่าหรือเท่ากับ 0.001 โดยการวิเคราะห์ความแปรปรวนสองทางด้วยการทดสอบเปรียบเทียบพหุคูณของ Tukey
วัสดุและวิธีการ
ตัวอย่างผู้บริจาค
ได้รับตัวอย่างเลือดจากบุคคลที่มีสุขภาพดีหรือผู้ป่วยที่เป็นมะเร็งผิวหนังระยะที่ III ถึง IV PBMC ถูกแยกโดยการไล่ระดับความหนาแน่นด้วย Ficoll-Paque (GE Healthcare) ได้รับ TILs จากเนื้อเยื่อเมลาโนมาที่ตัดออก เนื้องอกถูกบดให้ละเอียด และสารแขวนตะกอนเซลล์เดียวที่สร้างขึ้นหลังจากการแยกตัวของ MACS อย่างอ่อนโยน (มิลเทนยี) ถูกเตรียมโดยการกรองผ่านเครื่องกรองเซลล์ 40-μm ผู้บริจาคทั้งหมดให้ความยินยอมเป็นลายลักษณ์อักษรก่อนสุ่มตัวอย่างตามประกาศของเฮลซิงกิ การศึกษาปัจจุบันได้รับการอนุมัติจากคณะกรรมการพิจารณาสถาบันของมหาวิทยาลัยโอซาก้า
การวิเคราะห์ CyTOF
TIL และ splenocytes จากหนูเมาส์ที่มีเนื้องอกถูกทำให้สมบูรณ์สำหรับเซลล์ CD3 บวกและย้อมด้วย 198-ซิสพลาตินสำหรับการเลือกปฏิบัติของเซลล์ที่ตายแล้วและแผงของแอนติบอดีซึ่งรวมถึงแอนติบอดีที่เชื่อมโลหะต่อไปนี้: 172Yb-CD4 (RM4-5 ), 168Er-CD8 (53-6.7), 164Dy-CTLA-4 (UC-10), 158GdFOXP3 (FJK-16s) สำหรับ PBMC และ TIL ของมนุษย์ สารแขวนลอยของเซลล์ถูกสร้างบาร์โค้ดโดยแอนติบอดีต่อต้าน CD45 ด้วยคอนจูเกตโลหะต่างๆ ตามที่อธิบายไว้ก่อนหน้า (35) ก่อนย้อมด้วย 198-ซิสพลาติน สำหรับการคัดแยกเซลล์ที่ตายแล้ว จากนั้นจึงย้อมสีแอนติบอดีด้วยแผงต่อไปนี้ แอนติบอดีที่เชื่อมด้วยโลหะได้มาจาก Fluidigm หรือ Maxpar Antibody Labeling kit (Fluidigm) ถูกใช้ตามคำแนะนำของผู้ผลิตเพื่อเชื่อมแอนติบอดีที่บริสุทธิ์: 89Y-CD45 (โคลน: HI30; Fluidigm), 115In-CD45 (HI30; Biolegend), 175Yb- แอนติบอดี CD45 (HI30; Biolegend) ใช้สำหรับบาร์โค้ดตัวอย่างต่างๆ CLA-FITC (HECA-452; BD), CCR8-PE (L263G8; Biolegend), CXCR5-ไบโอติน (RF8B2; BD), eVolve 605 (114 Cd)-CD8a (RPA -T8; eBioscience), 139La-CD123 (6H6; Biolegend), 141Pr-CCR6 (11A9; Fluidigm), 142Nd-CD14 (M5E2; Biolegend), 144Nd-FITC (CLA) (FIT22; Fluidigm), 145NdCD4 (RPA-T4 ; Fluidigm), 148Sm-CD20 (2H7; Biolegend), 149Sm-CCR4 (205410; Fluidigm), 150Nd-SAV (CXCR5) (1D4-C5; Fluidigm), 151Eu-ICOS (C398.4A; Fluidigm) , 152Sm-CD69 (FN50; Biolegend), 153Eu-CD45RA (HI100; Fluidigm), 154Sm-CD3 (UCHT1; Fluidigm), 155Gd-CD197 (CCR7) (150503; R&D Systems), 156Gd-anti-PE (CCR8) ( PE001; Fluidigm), 158Gd-CD27 (L128; Fluidigm), 159TbCD19 (HIB19; Biolegend), 160Gd-CD39 (A1; Fluidigm), 163Dy-CXCR3 (G025H7; Fluidigm), 164Dy-CD95 (DX2; Fluidigm), 165Ho- CD45RO (UCHL1; Fluidigm), 166Er-CD279 (PD-1) (EH12.2H7; Biolegend), 167Er-PDL1 (29E.2A3; Biolegend), 169Tm-CD25 (IL-2}R) ( 2A3; Fluidigm), 171Yb-CD11c (3.9; Biolegend), 172YbCD38 (HIT2; Fluidigm), 173Yb-TIGIT (MBSA43; eBioscience), 174Yb-HLA-DR (L243; ฟลูอิไดม์), 176Yb-CD127 (IL-7R) (A019D5; Fluidigm), 209Bi-CD11b (ICRF44; Fluidigm), 146Nd-Helios (22F6; Biolegend), 161Dy–CTLA-4 (14D3; Fluidigm), 162Dy-FOXP3 (236A/E7; eBioscience) และ 168Er-Ki-67 (Ki-67; Fluidigm)
เซลล์ของมนุษย์และหนูได้รับการแก้ไขด้วย eBioscience Foxp3/transcription factor staining buffers (ThermoFisher) ก่อนการย้อมสีภายในเซลล์ จากนั้นเซลล์ที่ย้อมสีจะถูกแขวนลอยใหม่ใน PFA 2 เปอร์เซ็นต์ด้วย 191/193-อิริเดียมดีเอ็นเออินเทอร์คาเลเตอร์ (Fluidigm) ข้ามคืน จากนั้นล้างและแขวนลอยใหม่ในน้ำ Maxpar (Fluidigm) และเม็ดบีดสี่องค์ประกอบ EQ (Fluidigm) ทันทีก่อนการวิเคราะห์ด้วย Helios CyTOF ระบบ (ฟลูอิไดม์) ข้อมูลมาตรฐานได้รับการวิเคราะห์ด้วย Cytobank Premium
การกระตุ้น CD8 เฉพาะแอนติเจนและทีเซลล์
PBMC ทั้งหมดจากบุคคลที่มีสุขภาพดีและผู้ป่วยมะเร็งผิวหนังได้รับการกระตุ้นด้วยเปปไทด์สั้น 10 ไมโครโมลาร์ที่เฉพาะเจาะจงสำหรับ HLA-A*0201 (เทคโนโลยีชีวภาพโอเปอรอน) เป็นเวลา 8–9 วัน: Melan-A26–35 (EAAGIGILTV), CMV495–503 (NLVPMVATV), Flu58 –66 (GILGFVFTL) หรือ NY-ESO1157–165 (SLMWITQC) (12, 22) ในการหาผลของ anti–CTLA-4 mAb กับ ADCC ต่างๆ ให้เพิ่มหนึ่งใน mAbs ต่อไปนี้ในการเพาะเลี้ยงที่ 1 ug/mL (เว้นแต่จะระบุไว้เป็นอย่างอื่น) ในวันเดียวกันหรือ 5 วันก่อนการกระตุ้นแอนติเจน: ADCC -แอนติ-ฮิวแมน–CTLA ที่ปรับปรุงแล้ว-4 IgG1 (MDX-010-ART-Fc), แอนติ-CTLA ที่ไม่ถูกดัดแปลงแบบดั้งเดิม-4 IgG1 (MDX-010-IgG1) หรือ Silent-Fc anti–CTLA-4 IgG1 แอนติบอดี (MDX-010-silent-Fc): Chugai Pharmaceutical จัดหา mAbs ทั้งหมดด้วยความกรุณา ครึ่งหนึ่งของอาหารเลี้ยงเชื้อถูกแทนที่ด้วยอาหารสดที่มี IL 10 U/mL-2 และ 40 ng/mL IL-7 ทุก 3 วัน

การทดสอบการปลดปล่อยแลคเตตดีไฮโดรจีเนสด้วย CTLA ของมนุษย์-4–การแสดงเซลล์ CHO
การสอบวิเคราะห์การปลดปล่อยแลคเตตดีไฮโดรจีเนส (LDH) ถูกดำเนินการเพื่อกำหนดหากิจกรรม ADCC ใน PBMC เซลล์ CHO DG44-hCTLA4 (จาก Chugai Pharmaceutical) ถูกเพาะลงบน 96-หลุมก้นกลมก้นจาน (1 × 10⁴ เซลล์ต่อหลุม) และบ่มด้วยความเข้มข้นต่างๆ ของ mAb เป็นเวลา 15 นาที จากนั้น PBMC ที่ได้รับจากผู้บริจาคที่มีสุขภาพดีจะถูกเพิ่มไปยังวัฒนธรรมที่อัตราส่วนเอฟเฟกต์ต่อเป้าหมาย (E∕T) ที่ 50:1 เซลล์ถูกบ่มที่ 37 องศา 5 เปอร์เซ็นต์ CO2 เป็นเวลา 6 หรือ 24 ชั่วโมง 100μL ของส่วนเหนือตะกอนจากแต่ละหลุมถูกรวบรวมและวัดค่าการดูดกลืนแสงที่ 492 นาโนเมตรและ 630 นาโนเมตรโดยใช้ Cytation 5 Cell Imaging Multi-Mode Reader (เครื่องมือ BioTek) การปลดปล่อย LDH ถูกพิจารณาว่ามีค่าสูงสุดหลังจากการบ่มเซลล์ในสารละลาย Nonidet P-40 1 เปอร์เซ็นต์ ความเป็นพิษต่อเซลล์ ( เปอร์เซ็นต์ ) ถูกกำหนดจากสูตร (AC)∕(BC) × 100 โดยที่ A, B และ C แสดงถึงการปลดปล่อย LDH ของการทดลองแต่ละครั้ง การปลดปล่อย LDH สูงสุด และการปลดปล่อย LDH ในพื้นหลัง ตามลำดับ การทดลองทั้งหมดดำเนินการซ้ำกัน
การทดสอบ ADCC ด้วย PBMC ของมนุษย์ที่แยกใหม่
PBMC จากผู้บริจาคที่มีสุขภาพดีถูกจัดเรียง FACS สำหรับแต่ละส่วนของเซลล์ T และ Treg ถูกติดฉลากล่วงหน้าด้วย CellTrace Violet (CTV; ThermoFisher) และเพาะเลี้ยงด้วยเซลล์ที่ไม่ใช่ T เป็นเซลล์เอฟเฟกเตอร์ ที่อัตราส่วนเป้าหมายต่อเอฟเฟกต์ 1:50 จากนั้น เติม anti–CTLA–4 mAb ที่ระบุ 1 ไมโครกรัม/มิลลิลิตรลงในซีรั่ม AB ของมนุษย์ 10 เปอร์เซ็นต์ที่มีตัวกลาง RPMI1640 ที่มี IL 5 IU/mL-2 หลังจาก 24-ชม. เพาะเชื้อที่ 37 องศา ความถี่ของเซลล์ที่ตายซึ่งระบุโดยการย้อมสีที่แก้ไขได้ที่มีชีวิต/ตาย (ThermoFisher) ในบรรดาเซลล์ CTV และเซลล์ได้รับการประเมินโดย FACS
การทดลองเนื้องอก Murine
หนู BALB/c อายุหกถึง 7-สัปดาห์ถูกซื้อจาก CLEA Japan และดูแลภายใต้สภาวะปลอดเชื้อโรคเฉพาะ หนูถูกทดสอบใต้ผิวหนังด้วย 2 × 10⁶ CMS5a-NY-ESO-1 เก้าวันหลังจากการฝังเนื้องอก หนูได้รับแอนติ-เมาส์–CTLA4 mAb (UC-10 โคลน 100 ug; mIgG2a, mEnhanced หรือ mSilent จาก Chugai Pharmaceutical) ทางหลอดเลือดดำ แวเรียนต์ที่ปรับปรุงแล้ว (แวเรียนต์ mFa55 mIgG2a) ถูกสร้างขึ้นโดยการกลายพันธุ์ S239D ในโดเมน CH2 และแสดงความสัมพันธ์ในการจับที่ปรับปรุงให้ดีขึ้นกับ Fc RIV ของหนูประมาณเจ็ดเท่าเมื่อเปรียบเทียบกับ mIgG2a ชนิดพันธุ์ป่า หนูได้รับการรักษาด้วยการฉีดวัคซีน ESO 100 ไมโครกรัม-181–88 เปปไทด์ (เทคโนโลยีชีวภาพโอเปอรอน) ผสมกับ CFA/PBS 200 ไมโครลิตร (อัตราส่วน 1:1) ในวันเดียวกัน (วันที่ 9 การรักษาพร้อมกัน) หรือ 3 ครั้ง d ต่อมา (วันที่ 12 Ab pretreatment) ฉีดเข้าใต้ผิวหนัง วัดขนาดของเนื้องอกทุกๆ 3-4 วัน การทดลองได้รับการอนุมัติจาก Institutional Review Board และดำเนินการตามข้อบังคับของมหาวิทยาลัยโอซาก้า
Flow Cytometry.
ตามที่อธิบายไว้ก่อนหน้านี้ (12, 23) ในหลอดทดลอง เซลล์ CD8 บวกทีเซลล์ที่จำเพาะต่อแอนติเจนที่สร้างขึ้นถูกย้อมด้วย Melan-A, CMV หรือ Flu tetramer (TC Matrix) ที่ติดฉลาก PE หรือ NY-ESO ที่ติดฉลาก PE-1 tetramer (MBL) เป็นเวลา 10 นาทีที่ 37 องศา แล้วย้อมด้วย mAbs พื้นผิวต่างๆ สำหรับการย้อมสีพื้นผิว CTLA-4 ในการศึกษานี้ แอนติบอดี CD152 ที่ต่อต้านมนุษย์ด้วยไบโอทินิเลต (โคลน BNI3; BD Biosciences) ถูกใช้ที่ระดับ 4 เป็นเวลา 15 นาทีร่วมกับแอนติบอดีอื่นๆ ที่ต่อต้านโมเลกุลพื้นผิว หลังจากการล้าง เราเติม APC-streptavidin (Biolegend) ที่ 4 องศาเป็นเวลา 15 นาทีเพื่อหลีกเลี่ยงการย้อมสีของโมเลกุล CTLA-4 ที่ถูกขับออกไปที่พื้นผิวหลังจากสภาวะการย้อมที่ขยายออกไปที่ 37 องศา ขั้นตอนการย้อมสีเหล่านี้ดำเนินการก่อนการตรึงและการซึมผ่านตามที่อธิบายไว้ในการศึกษาก่อนหน้าของเรา (24)
การย้อมสีภายในเซลล์ของ FOXP3 ดำเนินการโดยใช้ชุด FOXP3 Transcription Factor Staining Buffer (eBioscience) แอนติบอดีต่อไปนี้ที่มีฉลากเรืองแสงถูกใช้สำหรับการย้อมเซลล์ของมนุษย์: PerCP/Cy55-CCR7 (150503; BD Biosciences), FITC-CD45RA (HI100; BD Biosciences), ไบโอติน–CTLA-4 (BNI3 ; BD Biosciences), APC-Streptavidin (BioLegend), V500-CD8 (RPA-T8; BD Biosciences), BrilliantViolet711-CD3 (OKT3; Biolegned), AlexaFluor700-CD4 (RPA -T4; eBioscience), ส่วนผสมของ FITC-Lineage (BD Biosciences), PerCP/Cy5.5-CD11c (3.9; BioLegend), APC-HLA-DR (LN3; eBioscience), PE-CD86 (IT2.2; eBioscience), AlexaFluor700-CD80 (L307.4; BD Biosciences), PE-FOXP3 (236A/E7; eBioscience) และสีย้อมที่มีชีวิตคงที่ eFluor780 (eBioscience) แอนติบอดีต่อไปนี้ถูกใช้เพื่อย้อมเซลล์ของหนู: V500-CD8 (53-6.7; BD Biosciences), PE-Cy7-CD3e (145-2C11; eBioscience), eFluor 450-CD4 (RM4-5; eBioscience), APC-CD25 (PC61.5; eBioscience), PE-FOXP3 (FJK-16s; eBioscience), FITC–IFN- (XMG1. 2; BD Biosciences), AlexaFluor647-IL-2 (JES6-5H4; eBiosciences) และ eFluor780 สีย้อมที่มีชีวิตที่แก้ไขได้ (eBioscience) TIL CD8 บวก T เซลล์ที่จำเพาะต่อแอนติเจนจากหนูเมาส์ถูกย้อมด้วยฉลาก PE, H-2Dd - ESO ที่จำกัด-181–88 tetramers (TC Matrix) ตามที่อธิบายไว้ข้างต้น ในการวัดการผลิตไซโตไคน์จาก CD8 บวกทีเซลล์ TIL ของเมาส์ได้รับการกระตุ้นเป็นเวลา 5 ชั่วโมงที่ 37 องศาต่อหน้า 10 ไมโครโมลาร์ของเปปไทด์ ESO เดียวกัน-181–88 ชนิดที่ใช้สำหรับการฉีดวัคซีนด้วย GolgiPlug (BD Bioscience) การตรึงและการซึมผ่านได้ดำเนินการด้วยชุดบัฟเฟอร์ Cytofix/Cytoperm (BD Bioscience) ได้รับเซลล์ด้วย LSR Fortessa (BD Bioscience) และวิเคราะห์โดยใช้ซอฟต์แวร์ FlowJo v9.9.5
การวิเคราะห์ทางสถิติ
ใช้การทดสอบค่า t-test แบบจับคู่สองด้านเพื่อประเมินนัยสำคัญระหว่างสองกลุ่ม การวิเคราะห์ความแปรปรวนแบบทางเดียวหรือสองทางด้วยการทดสอบความแตกต่างอย่างมีนัยสำคัญทางสถิติ (HSD) แบบโพสต์เฉพาะกิจของ Tukey ใช้สำหรับการเปรียบเทียบหลายกลุ่ม การวิเคราะห์ทางสถิติทั้งหมดดำเนินการโดยใช้ซอฟต์แวร์ Prism v6 (GraphPad) ค่า P < 0.05 ถือว่ามีนัยสำคัญ

กิตติกรรมประกาศ
ขอขอบคุณสมาชิกภาควิชาตจวิทยา บัณฑิตวิทยาลัยแพทยศาสตร์ มหาวิทยาลัยโอซาก้า สำหรับการเก็บตัวอย่างผู้ป่วย และ K. Teshima, T. Shimizu และ N. Mizoguchi สำหรับความช่วยเหลือด้านเทคนิค Fcengineered anti-human and mouse CTLA แอนติบอดี-4 แอนติบอดีถูกสร้างขึ้นและจัดหาโดย Chugai Pharmaceutical Co., Ltd. การศึกษานี้ได้รับการสนับสนุนโดย Grant-in-Aid for Specially Promoted Research 16H06295 (to SS), Grants-in-Aid สำหรับการวิจัยทางวิทยาศาสตร์ (A) 26253030 (ถึง SS) และ (B) 26290054 (ถึง HN) Grantin-Aid for challenge Exploratory Research 26670581 (ถึง HN) และ Grant-inAid for Young Scientists (B) 26860331 และ 17K15723 (ถึง อ.ทานากะ) จากกระทรวงศึกษาธิการ วัฒนธรรม กีฬา วิทยาศาสตร์และเทคโนโลยีแห่งประเทศญี่ปุ่น; และ Core Research for Evolutional Science and Technology จาก Japan Science and Technology Agency (SS) การศึกษานี้เป็นส่วนหนึ่งของโครงการวิจัยของ Project for Development of Innovative Research on Cancer Therapeutics (P-DIRECT) and Practical Research for Innovative Cancer Control และ Project for Cancer Research and Therapeutic Evolution (P-CREATE) โดยประเทศญี่ปุ่น สำนักงานวิจัยและพัฒนาการแพทย์.
1. Sakaguchi S (2004) CD4 ที่เกิดขึ้นตามธรรมชาติบวกกับเซลล์ T ควบคุมสำหรับการควบคุมตนเองทางภูมิคุ้มกันและการควบคุมเชิงลบของการตอบสนองทางภูมิคุ้มกัน อันนู เรฟ อิมมูนอล 22:531–562.
2. Zou W (2006) ควบคุมทีเซลล์ ภูมิคุ้มกันเนื้องอก และการบำบัดด้วยภูมิคุ้มกัน แนท เรฟ อิมมูนอล 6:295–307.
3. Tanaka A, Sakaguchi S (2017) ควบคุมเซลล์ T ในการบำบัดด้วยภูมิคุ้มกันมะเร็ง ความละเอียดของเซลล์ 27: 109–118
4. Quezada SA, Peggs KS, Curran MA, Allison JP (2006) การปิดล้อม CTLA4 และการบำบัดด้วยภูมิคุ้มกันแบบผสมผสาน GM-CSF จะเปลี่ยนความสมดุลภายในเซลล์ของเอฟเฟกต์และการควบคุม T เซลล์ เจ คลิน อินเวสท์ 116:1935–1945.
5. Shimizu J, Yamazaki S, Sakaguchi S. (1999) การเหนี่ยวนำภูมิคุ้มกันของเนื้องอกโดยการเอา CD25 บวก CD4 บวก T เซลล์: พื้นฐานทั่วไประหว่างภูมิคุ้มกันของเนื้องอกและภูมิต้านทานผิดปกติ เจ อิมมูนอล 163:5211–5218.
6. Wolf AM และคณะ (2546) การเพิ่มของเร็กกูเลเตอร์ทีเซลล์ในเลือดส่วนปลายของผู้ป่วยมะเร็ง Clin Cancer Res 9:606–612.
7. คูเรียล ทีเจ และคณะ (2004) การสรรหาเซลล์ T ควบคุมอย่างเฉพาะเจาะจงในมะเร็งรังไข่ช่วยส่งเสริมสิทธิพิเศษของภูมิคุ้มกันและคาดการณ์การรอดชีวิตที่ลดลง นัท เมด 10:942–949.
8. Petersen RP และคณะ (2006) Foxp3 ที่แทรกซึมของเนื้องอกและทีเซลล์ควบคุมมีความสัมพันธ์กับการกลับเป็นซ้ำในผู้ป่วย NSCLC ระยะที่ 1 ทางพยาธิวิทยา กรกฎ 107:2866–2872.
9. Shang B, Liu Y, Jiang SJ, Liu Y (2015) ค่าพยากรณ์ของ FoxP3 ที่แทรกซึมของเนื้องอกบวกกับเซลล์ T ที่ควบคุมในมะเร็ง: การทบทวนอย่างเป็นระบบและการวิเคราะห์อภิมาน ตัวแทนวิทย์ 5:15179.
10. มิยารา เอ็ม และคณะ (2009) การแบ่งหน้าที่และไดนามิกการแยกความแตกต่างของเซลล์ CD4 บวกทีเซลล์ของมนุษย์ซึ่งแสดงออกปัจจัยการถอดรหัส FoxP3 ภูมิคุ้มกัน 30:899–911.
11. วิง เจบี และคณะ (2017) ประชากรย่อยที่แตกต่างกันของเซลล์ควบคุม CD25− T-follicular แปลเป็นภาษาท้องถิ่นในศูนย์กลางของเชื้อโรค Proc Natl Acad Sci สหรัฐอเมริกา 114:E6400–E6409.
12. ไซโตะ ที และคณะ (2016) FOXP3( plus ) CD4( plus ) T cell subpopulation สองกลุ่มควบคุมการพยากรณ์โรคมะเร็งลำไส้ใหญ่อย่างชัดเจน นัท เมด 22:679–684.
13. สุงิยามะ ดี และคณะ (2013) แอนติ-CCR4 mAb แบบเลือกกำจัด FoxP3 บวก CD4 บวกเร็กกูเลเตอร์ทีเซลล์ชนิดเอฟเฟกเตอร์ ทำให้เกิดการตอบสนองทางภูมิคุ้มกันต้านเนื้องอกในมนุษย์ Proc Natl Acad Sci สหรัฐอเมริกา 110:17945–17950
14. Shevach EM (2009) กลไกของ foxp3 บวก T การปราบปรามโดยใช้เซลล์ควบคุม ภูมิคุ้มกัน 30:636–645.
15. วิงเค และคณะ (2008) CTLA-4 ควบคุม Foxp3 บวกฟังก์ชันเร็กกูเลเตอร์ทีเซลล์ วิทยาศาสตร์ 322:271–275.
16. Qureshi OS และอื่นๆ (2011) Trans-endocytosis ของ CD80 และ CD86: พื้นฐานของโมเลกุลสำหรับการทำงานภายนอกเซลล์ของ CTLA-4 วิทยาศาสตร์ 332:600–603.
17. Hodi FS และคณะ (2010) ปรับปรุงการรอดชีวิตด้วย ipilimumab ในผู้ป่วยมะเร็งผิวหนังระยะแพร่กระจาย N Engl J Med 363:711–723.
18. โรเบิร์ต ซี และคณะ (2011) Ipilimumab ร่วมกับ dacarbazine สำหรับมะเร็งผิวหนังระยะแพร่กระจายที่ไม่ได้รับการรักษาก่อนหน้านี้ N Engl J Med 364:2517–2526.
19. Bulliard Y และคณะ (2013) การเปิดใช้งานตัวรับ Fc มีส่วนช่วยในกิจกรรมต้านเนื้องอกของแอนติบอดีที่กำหนดเป้าหมายตัวรับภูมิคุ้มกัน J Exp Med 210:1685–1693.
20. ซิมป์สัน TR และคณะ (2013) การลดลงที่ขึ้นกับ Fc ของทีเซลล์ควบคุมการแทรกซึมของเนื้องอกร่วมกำหนดประสิทธิภาพของการรักษาด้วยการต่อต้าน CTLA-4 ต่อมะเร็งผิวหนัง J Exp Med 210:1695–1710.
21. เซลบี เอ็มเจ และคณะ (2013) แอนติบอดีต้าน CTLA-4 ของ IgG2a ไอโซไทป์เพิ่มฤทธิ์ต้านเนื้องอกผ่านการลดลงของทีเซลล์ควบคุมภายในเนื้องอก Cancer Immunol Res 1:32–42.
22. Nimmerjahn F, Ravetch JV (2008) ตัวรับ Fcgamma เป็นตัวควบคุมการตอบสนองของระบบภูมิคุ้มกัน แนท เรฟ อิมมูนอล 8:34–47.
23. มิโมโตะ เอฟ และคณะ (2013) แวเรียนต์ Fc ของแอนติบอดีที่ออกแบบเชิงวิศวกรรมแบบไม่สมมาตรแบบใหม่ที่มีสัมพรรคภาพในการจับ Fc R ที่เหนือกว่าและความจำเพาะเมื่อเปรียบเทียบกับแวเรียนต์ Fc ที่มีฟูโคซิเลต มธ 5:229–236.
24. มาเอดะ วาย และคณะ (2014) การตรวจหา CD8 บวก T เซลล์ที่ทำปฏิกิริยาได้เองซึ่งมีฟีโนไทป์ที่ไม่เกิดปฏิกิริยาในบุคคลที่มีสุขภาพดี วิทยาศาสตร์ 346:1536–1540.
25. Gnjatic S และคณะ (2006) NY-ESO-1: การทบทวนแอนติเจนของเนื้องอกที่สร้างภูมิคุ้มกัน Adv Cancer Res 95:1–30.
26. อาร์ซ วาร์กัส เอฟ และคณะ; เมลาโนมา TRACERx Consortium; กลุ่มบริษัทไต TRACERx; Lung TRACERx Consortium (2017) Fc-optimized anti-CD25 ทำลายเซลล์ T ควบคุมการแทรกซึมของเนื้องอกและประสานกับการปิดกั้น PD-1 เพื่อกำจัดเนื้องอกที่จัดตั้งขึ้น ภูมิคุ้มกัน 46:577–586.
27. อาร์ซ วาร์กัส เอฟ และคณะ; TRACERx เมลาโนมา; TRACERx ไต; TRACERx Lung consortia (2018) การทำงานของ Fc effector ก่อให้เกิดกิจกรรมของแอนติบอดีต่อต้าน CTLA-4 ของมนุษย์ เซลล์มะเร็ง 33:649–663.e4.
28. Bulliard Y และคณะ (2014) การมีส่วนร่วมของ OX40 ทำให้ Tregs ในเนื้องอกลดลงผ่านการเปิดใช้งาน Fc Rs ซึ่งนำไปสู่ประสิทธิภาพต้านเนื้องอก อิมมูนอล เซลล์ ไบโอล 92:475–480.
29. โรมาโน อี และคณะ (2015) ความเป็นพิษต่อเซลล์ที่อาศัยเซลล์ขึ้นอยู่กับ Ipilimumab ของกฎระเบียบ T เซลล์ภายนอกร่างกายโดย monocytes ที่ไม่ใช่แบบคลาสสิกในผู้ป่วยมะเร็งผิวหนัง Proc Natl Acad Sci สหรัฐอเมริกา 112:6140–6145
30. Walker LSK, Sansom DM (2011) บทบาทใหม่ของ CTLA4 ในฐานะตัวควบคุมภายนอกเซลล์ของการตอบสนองของทีเซลล์ แนท เรฟ อิมมูนอล 11:852–863
31. Linsley PS และคณะ (1996) การค้ามนุษย์ภายในเซลล์ของ CTLA-4 และการแปลเฉพาะที่ไปยังไซต์ของการมีส่วนร่วมของ TCR ภูมิคุ้มกัน 4:535–543.
32. Egen JG, Allison JP (2002) การสะสมของแอนติเจน T Lymphocyte ที่เป็นพิษต่อเซลล์-4 ในไซแนปส์ภูมิคุ้มกันถูกควบคุมโดยความแรงของสัญญาณ TCR ภูมิคุ้มกัน 16:23–35.
33. โก๋ K, et al. (2005) การบำบัดเนื้องอกระยะลุกลามด้วย mAb ต้าน GITR แบบอะโกนิสติก และผลกระทบต่อ Foxp3 บวก CD25 บวก CD4 บวกเร็กกูเลเตอร์ทีเซลล์ที่แทรกซึมในเนื้องอก J Exp Med 202: 885–891
34. Prieto PA, et al. (2012) การปิดล้อม CTLA-4 ด้วย ipilimumab: การติดตามผลระยะยาวของผู้ป่วย 177 รายที่เป็นเนื้องอกระยะแพร่กระจาย Clin Cancer Res 18:2039–2047.
35 Mei HE, Leipold MD, Schulz AR, Chester C, Maecker HT (2015) บาร์โค้ดของเซลล์โมโนนิวเคลียร์ในเลือดของมนุษย์ที่มีชีวิตสำหรับเซลล์ไซโตเมทรีแบบมัลติเพล็กซ์ เจ อิมมูนอล 194:2022–2031.
Danbee Haa,b, Atsushi Tanakaa, Tatsuya Kibayashia,c, Atsushi Tanemurad, Daisuke Sugiyamaa,1, James Badger Winga, Ee Lyn Lima, Karen Wei Weng Tenge, Dennis Adeegbea,2, Evan W. Newelle, Ichiro Katayamad, Hiroyoshi Nishikawaa, 1,3 และชิมอน ซากากุเชียข,4
วิทยาภูมิคุ้มกันเชิงทดลอง, ศูนย์วิจัยภูมิคุ้มกันวิทยาชายแดน, มหาวิทยาลัยโอซาก้า, 565-0871 โอซาก้า, ญี่ปุ่น; b ห้องปฏิบัติการวิทยาภูมิคุ้มกันทดลอง ภาควิชาวิทยาศาสตร์และวิศวกรรมการฟื้นฟู สถาบันเพื่อชีวิตชายแดนและวิทยาศาสตร์การแพทย์ มหาวิทยาลัยเกียวโต 606-8507 เกียวโต ประเทศญี่ปุ่น c ฝ่ายวิจัย Chugai Pharmaceutical Co., Ltd., 247-8530 Kanagawa, Japan; d Department of Dermatology, Graduate School of Medicine, Osaka University, 565-0871 โอซาก้า ประเทศญี่ปุ่น; และ e Agency for Science, Technology, and Research, Singapore Immunology Network, 138632 Singapore
จัดทำโดย Shimon Sakaguchi, 23 พฤศจิกายน 2018 (ส่งเพื่อตรวจสอบเมื่อวันที่ 19 กรกฎาคม 2018; ตรวจสอบโดย Miyuki Azuma และ Sergio A. Quezada)
For more information:1950477648nn@gmail.com